医疗器械注册证信息怎么查询?
医疗器械注册证是依照法定程序,对拟上市销售、使用的医疗器械的安全性、有效性进行评价,决定同意其销售、使用后发放的证件,由国家食品药品监督管理总局统一制定。"
注册备案 · 临床试验 · 体系建立辅导 · 分类界定 · 申请创新
Recommend case
来源:医疗器械注册代办 发布日期:2026-09-14 阅读量:次
医疗器械注册申报需要提交的产品检验报告,可以自己出具,也可以委托具备资质的检测机构出具。企业的实验室具有相应的检测能力及资质条件的话,就可以按照《医疗器械注册自检管理办法》的要求自己完成整个项目的检验,并出具自检报告;能力覆盖不到的项目可以委托具有CMA检测资质的检验机构进行检测;没有检测能力或者不愿意自己检测的,所有的项目都由第三方机构来完成。不管用什么方法来写这份报告的话,它都得按照产品的技术要求来写。

产品技术要求和检验报告之间存在一种绑定的关系。报告出来之后再修改技术要求,那么检验就会失效了,因此在送检之前一定要把产品的技术要求固定下来:
技术要求按照《医疗器械产品技术要求编写指导原则》来编写,并且所有的引用标准都带有年份。有源产品的常规是GB 9706.1加上相应的专用安全标准以及YY 9706.102,不能遗漏EMC。无源产品的标准按照专用标准加上GB/T 16886生物学评价,无菌产品还要进行无菌检验和货架期。
样品要的是定型的产品。有源锁定硬件版本、关键器件型号、软件发布版本;无源锁定材料牌号、配方、灭菌方法及包装形式等。样品的数量要根据承检机构的要求来准备。
不同的型号的产品要标明典型的型号。选择功能最全、指标最高、风险最大型号进行全部项目的检验,其他的型号做差异项目,把依据写入技术要求中,并不能只是在送检的时候口头说。
委托检验各地流程略有不同,但是大体上是这样的:业务咨询、合同评审、签订合同并送样、检测、出具报告。
在业务咨询阶段把产品的名称、型号和技术要求初稿以及适用的标准清单发送给机构,确认该机构是否可以承接该项目、项目的周期长短以及需要提供的样品数量。有些项目没有能力就去找第二个,缺少什么就委托什么,自检报告和委托报告一起拼凑出完整的全部。
合同评审阶段最容易出现问题的地方就是文件不一致:产品名称少一个字、型号大小写不一样、软件版本写错了、企业的名称和营业执照不一致,都会被要求修改材料后再重新提交。
在检测过程中如果发现样品有不合格的情况,要先找出原因再决定是否需要进行整改之后重新送检。不能一边说“标准写错了”一边又把技术要求里有关的指标划掉了。检验机构按照已经确定的技术要求进行操作,更换标准、删除指标属于改变技术要求,此时应当终止原有的合同并重新立项。
报告出具之后核对:产品的名称、型号规格、技术要求编号和版本、标准年代号、软件发布的版本、检验结论。注册申请表、说明书、标签上所标注的各项参数以及相关的报告都不一致的话,就有可能会被认为是申报资料不一致。
漏引专用标准。只写了GB 9706.1、YY 9706.102这两个标准,没有写到本产品的9706.2xx专用标准,在审核阶段会要求补充检验。
标准没有年份或者使用已经废止的标准。根据GB 9706.1-2007的规定,在2023年5月之后不再作为注册检验依据,要按照GB 9706.1-2020执行。
产品的名称、型号、软件版本在检验报告、技术要求、说明书这三个地方都不一致,在审评会上直接发出补充通知。
多型号典型覆盖依据不充分。只有典型的型号全项数据,并且没有其他的型号差异说明,否则审评不予认可覆盖关系。
自检企业的原始记录、人员授权文件不全,在体考的时候就被判定为自检能力不足。
三类产品的申报材料要通过国家局eRPS系统的提交,并把报告作为产品的检验资料附在非临床研究的部分中;第二类按照省级局的要求进行报送。自检出具的附检验能力说明、设备清单、人员信息等支撑材料;由具有资质的中介机构出具,并经委托人审核确认。
报告出具之后的产品出现设计变更的情况时,要先对是否会影响到已经检测过的项目进行评估。对安全有影响的要重新送检或者补检,不能用旧报告硬报新的版本。在注册证有效期内改变关键器件、软件核心算法、材料配方的,按照变更注册或者备案的要求重新评价、检验覆盖情况。
思途CRO在检验环节所做的工作,就是帮助企业把技术要求和标准进行组合、梳理清楚,然后判断自检还是委托比较合理,并且对接有承检能力的机构。报告出来之后要对照注册申请表、说明书、体系文件等逐项核对版本和参数,防止检验合格但是由于资料之间口径不一致而被退回补充。企业还没有经过正式检验的,建议在送检之前先做一个技术要求预审。
注意:文中所提到的“检验报告”,是指注册申报时使用的对产品进行检验出具的报告,并非企业日常出厂检验记录,二者不能相互代替。具体的流程和周期按照承检机构的实际受理要求来确定,在送检之前可以直接联系目标机构获取最新的送检须知。
站点声明
本网站所提供的信息仅供参考之用,并不代表本网赞同其观点,也不代表本网对其真实性负责。图片版权归原作者所有,如有侵权请联系我们,我们立刻删除。如有关于作品内容、版权或其它问题请于作品发表后的30日内与本站联系,本网将迅速给您回应并做相关处理。
思途医疗科技有限公司专注于医疗器械产品政策与法规规事务服务,提供产品注册备案申报代理、临床试验、体系建立辅导、分类界定、申请创新办理服务。
医疗器械注册证是依照法定程序,对拟上市销售、使用的医疗器械的安全性、有效性进行评价,决定同意其销售、使用后发放的证件,由国家食品药品监督管理总局统一制定。"
《医疗器械经营监督管理办法》第四条规定:经营第一类医疗器械不需许可和备案,经营第二类医疗器械实行备案管理,经营第三类医疗器械实行许可管理。经营第二类医疗器械需要办
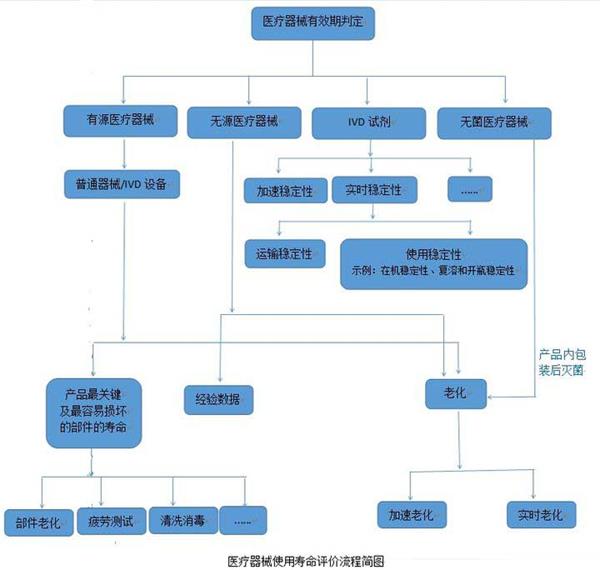
医疗器械的使用寿命是指医疗器械从规划、设计、生产、销售、安装调试到使用、维修、维护检测、报废的全过程。而医院使用的医疗器械的应用质量和安全管理在整个寿命过程中占重
从事医疗器械注册的小伙伴们可能都为同一个问题苦恼过,那就是医疗器械注册单元的划分。企业所设计开发出的产品,其所包含的产品范围,是否可通过一个注册单元完成注册,从而

经营范围是指国家允许企业生产和经营的商品类别、品种及服务项目,反映企业业务活动的内容和生产经营方向,是企业业务活动范围的法律界限,体现企业民事权利能力和行为能力的
随着医疗器械出口的日益增长,根据市场的需求各医疗器械生产厂商需要符合国家和地区的质量体系法规越来越多,所以经常会碰到出处于不同法规或标准的一些比较容易混淆的概念及

病例报告表(case report form,CRF)是按照临床试验方案的要求设计的书面文件,用于记录和报告每一名受试者在试验过程中的数据,这种文件一般采用表格(纸质或电子)的形式。"

刚接触医疗器械CRO行业的小伙伴,在学习文件法规资料的同时,常看到一些英文类专业名词不知道是什么意思。下面,一起看看常见的医疗器械临床试验专业术语......"

在之前的文章中为大家简单介绍了国内医疗器械注册证的查询方法,很多读者表示非常实用,受益匪浅,但对于从事医疗器械研发工作的朋友们来说,他们希望获得更多的医疗器械信息
病例报告表(CRF)是临床试验中记录临床资料的表格,每一受试者有关试验的资料均应记录在预先按试验方案设计的病例报告表中。它们依据原始记录而填写,以便申办者对不同试验单
六年
医疗器械服务经验
联系思途,免费获得专属《落地解决方案》及报价
咨询相关问题或咨询报价,可以直接与我们联系
思途CRO——医疗器械注册临床第三方平台
北京市 重庆市 河南省 安徽省 天津市 上海市 河北省 陕西省 山西省 内蒙古 辽宁省 吉林省 黑龙江省 江苏省 浙江省 福建省 江西省 山东省 湖北省 广东省 广西 海南省 四川省 贵州省 云南省
微信公众号
随时随地了解行业动态
客服二维码
询价咨询流程
扫码添加微信客服
填写您的需求,我们将尽快与您对接
专业CRO咨询服务提供商
专注于临床试验、GMP体系建立等器械研发全流程服务,多城市分公司就近对接
我们将在1个工作日内与您联系,信息仅用于业务沟通,严格保密
 豫公网安备 41010202003160号