医疗器械注册证信息怎么查询?
医疗器械注册证是依照法定程序,对拟上市销售、使用的医疗器械的安全性、有效性进行评价,决定同意其销售、使用后发放的证件,由国家食品药品监督管理总局统一制定。"

注册备案 · 临床试验 · 体系辅导 · 分类界定 · 申请创新
Recommend case
来源:医疗器械注册代办 发布日期:2025-04-08 阅读量:次
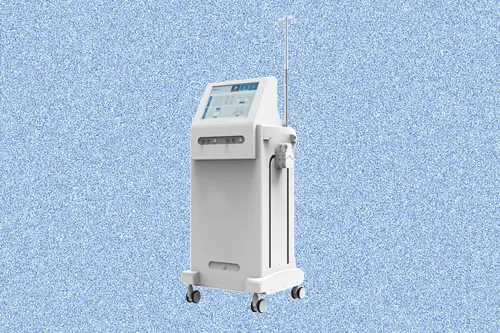
一次性手术动力刀头是指配合动力系统手柄使用的一种无菌手术刀具,常见的类型有医用刨削器刀头、骨组织手术铣刀、锯片、磨头及往复锉等等,通过机械旋转来实现切割、雕刻等功能。往复或者刨削的方式会对骨组织以及软组织进行切除、修整。该类产品在骨科、神经外科、耳鼻喉科手术中用量很大,一般情况下是以无菌状态一次性的使用,并且配合已经注册的动力主机来完成操作。国内大部分的一次性动力刀头按照第二类医疗器械进行管理,由省级药品监督管理部门负责审查并发放许可证,但是也有一些因为接触部位、作用机制或者配合系统的原因而被列为第三类,申报之前必须要先做分类判断。把分类搞错的话后面的全部都是空白。按照实际的操作顺序来说明注册的过程。

一次性手术动力刀头到底按哪类管,不只是看是不是刀头,还要看是否无菌提供、配合什么主机、用在什么部位、切割组织类型。
无菌一次性刨削器刀头、骨组织铣刀、锯片、磨头等,与已经注册的动力手柄配套使用,在机械旋转或者往复的过程中完成对骨或者软组织的切割工作,一般按照第二类医疗器械进行管理。分类子目录01-03或者04-10等等对应的条目,由省级药品监督管理局审查批准发放。
但是有几种情况需要单独考虑:核心的工作原理以及已经上市的产品相比有很大的不同,例如超声骨刀的刀头、水动力清创刀的刀头,并不是普通的机械动力刀头,水动力清创刀已经有按照第三类医疗器械进行注册的案例;配合专门系统、预期用途更广,在导航定位的情况下也可以改变管理类别;没有动力、非无菌、医院自行灭菌的通用手术刀片、普通锯片等等,很多按照一类备案或者其他的途径进行管理,并不需要走第二类注册程序。
最危险的做法就是用一个“手术动力系统”整体的概念来套申报,实际上主机和刀头的注册单元是分开的。主机为有源设备,按照有源设备的分类、安全规范和电磁兼容性进行管理;刀头为无源附件,按照无源技术的要求、生物相容性以及灭菌验证来进行。一次性的刀头一般要单独注册,不能因为配合的主机有证就让刀头免做检验。
注册单元划分的原则是:配合动力主机类型的不同,刨削器和骨钻、骨锯不合并;结构原理及功能差别较大的,比如刨削刀具和铣刀钻头属于不同的注册单元;接触组织部位以及预期使用目的不同的分开。同一个注册单元内的多个型号规格,要确定典型的产品,其他的型号进行覆盖性的分析。
刀头类产品与主机产品在技术要求上完全不同,主要从机械性能、材料、无菌以及包装等方面来考量。
按照产品的种类来写:刨削器刀头参考内窥镜手术设备配套器械的相关行业标准,重点考虑刀头和手柄之间的连接处、转速匹配度、刨削效率以及畅通性;骨组织铣刀、锯片、钻头、磨头可以参照骨科刀具相关的行业标准或者产品的技术审查指导原则。
常规的技术指标有接口尺寸和兼容性、主要尺寸公差、表面粗糙度、硬度、锐度或者切削力、抗扭强度、耐腐蚀性等。材料为医用不锈钢,具体型号为写清牌号,并符合GB/T 1220等相关标准;带有涂层或者表面处理的,写出涂层材料、厚度、附着力;有切削刃口的产品明确刃口角度、刃口完整性判定方法。
一次性无菌刀头还要有无菌、环氧乙烷残留量(如果使用环氧乙烷灭菌的话),细菌内毒素(如果有适用的话),包装完整性、有效期验证等。与主机配套使用,并且可以确定哪些主机型号以及最大转速能够被该设备所兼容。
注册检验送有资质的检验机构进行全部项目的检验,按照产品技术要求。选择多个型号时,要选取一个典型的型号进行全面的性能测试,其他的型号则进行差异性的项目检验,所有的关系都应当在技术要求中加以说明,并且提供选型依据。检验用样品要为定型量产的产品,不能用没有经过灭菌工艺验证的试制样品来检验。
常见的问题就是接口尺寸做好了但是和主机不配对,或者是材料硬度梯度不对、刃口崩边。这些问题应该在技术要求阶段就被内部验证发现了,并不能等到正式送检的时候才暴漏出来。
风险管理按照GB/T 42062的要求进行,一次性刀头特有的机械伤害风险:旋转刀头对非目标组织造成损伤、断刀、崩刃等;热损伤的风险,在高速运转的时候由于摩擦产生热量会对骨骼造成热坏死;接口失效的风险,刀头和主机分离或者打滑;材料风险,金属离子释放、涂层脱落;灭菌风险、EO残留、灭菌不彻底。
生物相容性按照GB/T 16886系列来执行。刀头与骨组织或者软组织接触的时间长短来划分,按照接触时间长短做细胞毒性、致敏、刺激或者皮内反应等试验,具体的项目根据接触的时间长短以及性质来确定。和神经组织相接触的部分还需要进行神经毒性的或者更长时间的接触评价。材料化学成分报告、加工工艺对于生物相容性的影响也应当被包含在内。
要注意生物相容性的评价要使用成品或者代表最终产品样件,不能用原材料的生物学报告直接代替。涂层、热处理、灭菌方法都会影响到材料表面的性质,评价对象应该与成品保持一致。
一次性刀头的无菌状态属于注册审评关注的重点。企业选择EO灭菌的话就要按照GB 18279来执行灭菌的过程确认,包括安装确认、运行确认、性能确认。性能确认包括对物理性能进行监控以及使用生物指示剂进行挑战,并且确定灭菌参数范围。选择辐照灭菌按照GB 18280来设定剂量,并且要对剂量分布进行验证。
灭菌验证报告中要明确灭菌方法、灭菌剂量或者参数、灭菌验证用产品代表性以及装载方式,并且要做解析验证和残留量检测。
有效期验证一般会和加速老化或者实时老化相结合使用。加速老化报告只可以作为有效期设定的一个参考因素,在注册之后还需要继续进行实时的老化工作,产品的实际有效期以注册证上所标明的内容为准。包装验证主要针对无菌屏障系统完整性的检验,即封口强度、泄漏、材料老化后阻菌性能等。运输试验表明,在正常的运输条件下,产品的无菌屏障不会被破坏,跌落和堆码也是基本项目。
挖坑的地方就是灭菌验证所用的样品以及处理工艺,一定要和实际生产完全一致。很多企业使用灭菌验证的小样来进行残留检测,但是实际上大货装载密度不同,造成残留超标的现象。
一次性的动力刀头一般按照同种产品的临床评价路径来操作。即选择一个已经获得上市许可的同种药品,对工作原理、结构组成、材料、性能指标、适用范围、使用方法等方面进行比较,如果实质上是相同的,并且这些不同之处不会影响到该药品的安全性和有效性的话,就可以不需要做临床试验了。
同种产品的选择非常重要。选择结构原理、材料、适用范围等方面都比较相似的已经注册的产品作为参照物,型号规格上的差异可以得到合理的解释。例如制作关节镜刨削刀头时,就要选用同一种用途已经上市的刨削刀头,不能用骨科钻头来做比较。
临床评价资料的内容主要包括同品种产品注册信息、技术参数对比表、生物相容性对比、灭菌方式对比、临床文献和不良事件数据等。差异点分析最好要有客观支撑的数据,例如硬度差异可以用实际测量的结果来说明对切削效果没有影响,表面处理差异可以用耐腐蚀性和生物学数据来说明等效。
适用范围大小会直接影响到是否能走同一种类的道路。声称“对所有的骨骼组织进行切割”要比声称“针对某个关节的软组织进行刨削”更容易找到类似的对比例子,在写适用范围的时候也不必特意扩大,按照实际用途来写即可。
注册申报受理之后,省局会安排体系核查,主要是对刀头生产的核查以及注册检验样品是否一致进行检查。
在核查的时候要和注册检验报告、技术要求、工艺流程图、生产记录、检验记录进行核对,以确定样品的真实性。企业在申报时需要提供的资料有:原材料采购记录、供货商资质、进货检验报告等;机加工、刃口处理工序关键参数记录;清洗、灭菌工序验证报告以及批记录;成品检验原始记录。
没有刀头生产经验的企业常见的问题:刃口加工的关键工序没有作业指导书或者参数失控,清洗工序不能提供验证记录,灭菌工序的参数和验证报告不一致。所有的都是一次性的在体系核查之前就解决了。
准备好所有材料之后,在省级药品监督管理局网上申报系统中进行申报,申报成功之后就会进入到技术审评阶段。审评期间可能会有补充材料的情况出现,在规定的时间内要补齐材料,逾期则会被视为放弃。
注册证的有效期为五年,在有效期届满之前六个月提出延续申请,延续申请材料的重点内容包括历年的变更文件、新的强制性国家标准对照表、持续稳定性数据以及上市后的不良事件汇总。已经受理但是没有被批准的延续申请,在原证件到期之后到新证件批准之前这段时间内,可以先行按照延续受理通知书的要求组织生产。
一次性动力刀头从零开始进行注册,技术要求和检验大约需要两个月到三个月的时间,灭菌以及有效期验证与检验可以同时进行,临床评价资料整理一般需要一到两个月的时间,体系核查和审评发补按照省局审评时限来走。一般情况下,产品的周期会在8到14个月之间,这要根据产品的难易程度、检验排队的情况以及企业的整改速度来决定。
思途CRO对一次性手术动力刀头进行注册,从分类和注册单元确认开始介入,先判断该走省局二类、三类或者其他路径;技术要求以及代表型号的选择自己会先和研发对齐,以免送检之后再进行补充;灭菌确认、生物相容性、有效期验证、同品种临床评价等部分,可以根据产品的不同情况一次完成全部内容,并补充同品种比较的数据以及差异论证;在进行体系核查之前要做好预检工作,重点检查原料采购、机加工参数、灭菌批记录以及样品的真实性等事项,如果这些准备工作没有做好,在进场检查时就会被卡住整个周期。对我们的来说,拿到手的产品资料如果没有确定好连接口尺寸以及主机型号,那么第一步就是把技术输入锁死,然后再去做后面的各项工作。
站点声明
本网站所提供的信息仅供参考之用,并不代表本网赞同其观点,也不代表本网对其真实性负责。图片版权归原作者所有,如有侵权请联系我们,我们立刻删除。如有关于作品内容、版权或其它问题请于作品发表后的30日内与本站联系,本网将迅速给您回应并做相关处理。
思途医疗科技有限公司专注于医疗器械产品政策与法规规事务服务,提供产品注册备案申报代理、临床试验、体系建立辅导、分类界定、申请创新办理服务。
医疗器械注册证是依照法定程序,对拟上市销售、使用的医疗器械的安全性、有效性进行评价,决定同意其销售、使用后发放的证件,由国家食品药品监督管理总局统一制定。"
《医疗器械经营监督管理办法》第四条规定:经营第一类医疗器械不需许可和备案,经营第二类医疗器械实行备案管理,经营第三类医疗器械实行许可管理。经营第二类医疗器械需要办
医学的进步是以研究为基础的,这些研究在一定程度上赖于以人作为受试者的试验。--《赫尔辛基宣言》。Ⅰ期临床研究目的是确定可用于临床新药的安全有效剂量与合理给药方案。根据
SSU是Study Start Up的缩写,从最初的项目准备,到启动访视(Site Initiation Visit)之前所有的准备工作,对整个临床研究项目的启动非常关键。负责这个关键阶段工作的部门人员,就叫做SS

消字号”产品指的是消毒产品,主要用于杀灭或清除传播媒介上的病原微生物,是卫生部为提高公共卫生质量而批准的一类产品。由省一级卫生主管部门审核批准,是经过卫生部门批准
近期,全国多地对成人用品合规销售开展抽查,多个无证销售企业被行政处罚。本文说说拼多多上成人用品销售,需要办理的资质有哪些?

初次申请消字号备案,总会遇到磕磕绊绊的问题,常见的有申请流程、申请资料、申请周期等问题,本文将对申请消字号产品流程及费用简单概述,对即将进入消毒产品行业的企业做一
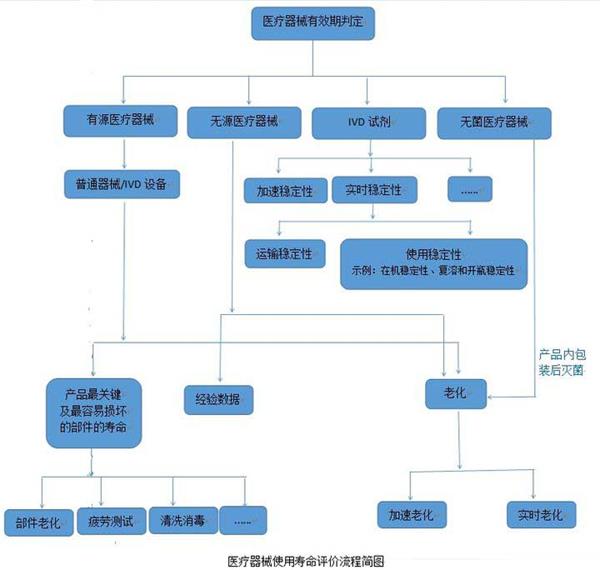
医疗器械的使用寿命是指医疗器械从规划、设计、生产、销售、安装调试到使用、维修、维护检测、报废的全过程。而医院使用的医疗器械的应用质量和安全管理在整个寿命过程中占重

经营范围是指国家允许企业生产和经营的商品类别、品种及服务项目,反映企业业务活动的内容和生产经营方向,是企业业务活动范围的法律界限,体现企业民事权利能力和行为能力的
从事医疗器械注册的小伙伴们可能都为同一个问题苦恼过,那就是医疗器械注册单元的划分。企业所设计开发出的产品,其所包含的产品范围,是否可通过一个注册单元完成注册,从而
六年
医疗器械服务经验
联系思途,免费获得专属《落地解决方案》及报价
咨询相关问题或咨询报价,可以直接与我们联系
思途CRO——医疗器械注册临床第三方平台
北京市 重庆市 河南省 安徽省 天津市 上海市 河北省 陕西省 山西省 内蒙古 辽宁省 吉林省 黑龙江省 江苏省 浙江省 福建省 江西省 山东省 湖北省 广东省 广西 海南省 四川省 贵州省 云南省
微信公众号
随时随地了解行业动态
客服二维码
询价咨询流程
扫码添加微信客服
填写您的需求,我们将尽快与您对接
专业CRO咨询服务提供商
专注于临床试验、GMP体系建立等器械研发全流程服务,多城市分公司就近对接
我们将在1个工作日内与您联系,信息仅用于业务沟通,严格保密
 豫公网安备 41010202003160号