免于进行临床评价医疗器械目录(2025年第19号)
国家药监局关于发布免于进行临床评价医疗器械目录的通告(2025年第19号)发布时间:2025-05-13为做好医疗器械注册管理工作,根据《医疗器械注册与备案管理

注册备案 · 临床试验 · 体系辅导 · 分类界定 · 申请创新
Recommend case
来源:医疗器械注册代办 发布日期:2022-03-31 阅读量:次
附件:2019新型冠状病毒核酸检测试剂突变株检出能力评价技术审评要点(2022年第13号).doc

本审评要点旨在指导注册申请人对2019新型冠状病毒核酸检测类产品注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。
本审评要点是对2019新型冠状病毒核酸检测类产品突变株检出能力评价的一般要求,注册申请人应依据产品的具体特性对注册申报资料的内容进行充实和细化。
为评估新型冠状病毒突变株对2019新型冠状病毒检测试剂的影响,需对所有2019新型冠状病毒核酸检测试剂进行不同突变株检出能力的评价。本审评要点适用于进行首次注册申报、变更注册申报和延续注册申报的产品。
按照《体外诊断试剂分类规则》,该类产品分类编码为6840,管理类别为三类。
企业应提交在符合质量管理体系的生产环境下生产的试剂盒进行的突变株检出能力评价研究资料,建议着重对以下内容进行评价研究。
(一)评价突变株类型
评价突变株应包括:Alpha(阿尔法)突变株、Beta(贝塔)突变株、Gamma(伽马)突变株、Delta(德尔塔)突变株、Lambda(拉姆达)突变株、Mu(缪)突变株、B.1.427/B.1.429突变株、Omicron(奥密克戎)突变株等。(根据病毒变异情况适时进行突变株补充)
(二)评价突变株方法
针对不同突变株,首先应在GISAID数据库中对该突变株近2个月内上传的所有序列进行下载,采用生物信息学分析对下载序列与检测试剂引物/探针进行比对。针对靶扩增区域存在突变位点的毒株序列,应明确突变毒株序列编号、突变位点位于引物/探针的具体位置、突变率,并提交比对图(在图中标出引物、探针,高亮突变位点)。
(三)评价结果分析
突变株经上述生物信息分析显示,检测试剂引物/探针存在下述任何一种情况时,均认为该突变对试剂检出能力存在潜在影响,应列明可能存在影响的位点,并采用人工合成样本进一步试验验证。
1. 存在碱基插入和/或碱基缺失;
2. 引物或探针序列上有≥2个的碱基突变;
3. 引物和探针合计存在≥2个碱基突变;
4. 引物探针序列3’端5个碱基以内有突变;
5. 突变频率≥0.1%(最近一个月上传的序列);
6. 由中国上传的序列,引物探针上存在突变位点;
7. 其他经企业分析认为存在潜在影响的情形。
(四)突变株验证
采用人工合成样本进行试验验证时,应依据注册批准的所有样本类型,分别进行稀释研究。研究应至少包含最低检出限和精密度研究。
站点声明
本网站所提供的信息仅供参考之用,并不代表本网赞同其观点,也不代表本网对其真实性负责。图片版权归原作者所有,如有侵权请联系我们,我们立刻删除。如有关于作品内容、版权或其它问题请于作品发表后的30日内与本站联系,本网将迅速给您回应并做相关处理。
思途医疗科技有限公司专注于医疗器械产品政策与法规规事务服务,提供产品注册备案申报代理、临床试验、体系建立辅导、分类界定、申请创新办理服务。
国家药监局关于发布免于进行临床评价医疗器械目录的通告(2025年第19号)发布时间:2025-05-13为做好医疗器械注册管理工作,根据《医疗器械注册与备案管理

附件:红外线治疗设备注册技术审查指导原则(2017年修订版)(2017年第177号).doc红外线治疗设备注册技术审查指导原则(2017年修订版)本指导原则旨在指导和规范红外线治疗设备的技术审评工作,帮助审查人员增进对该类产品机理、结构、主要性能、预期用途等方面的理解,方便审查人员在产品注册技术审评时把握基本的要求和尺度。本指导原则所确定的核心内容是在目前的科技认识水平和现有产品技术基础上形成的,

为构建科学的医疗器械监管体系,加快与国际接轨,2020年3月,我国等同转化IMDRF第三版《医疗器械安全和性能基本原则》(以下简称《基本原则》)。《基本原则》是基于通用风险提炼出

本指导原则旨在给出低频电疗仪注册系统的、具有指导意义的指南性文件,一方面有利于审评人员对低频电疗仪上市前的安全性和有效性进行准确、高效的评价,另一方面有利于指导企
国家药监局药审中心关于发布《抗肿瘤药物临床试验中SUSAR分析与处理技术指导原则》的通告(2024年第42号) 发布日期:20241010
附件:医疗器械临床评价技术指导原则(2021年第73号).doc医疗器械临床评价技术指导原则第一部分:主要定义和概念一、前言《医疗器械安全和性能基本原则》提出了与医疗器械安全和性能相关的要求,部分条款特别提出,医疗器械在按照要求使用时,应能够达到其预期性能;与预期受益相比,其已知的、可预见的风险以及副作用已被降至最低且可被接受。由于医疗器械及其技术的多样性,使注册申请人和监管机构在判断现有证据是否
为提高医疗器械技术审评的规范性和科学性,指导医疗器械注册人/备案人编写产品技术要求,根据《医疗器械监督管理条例》及《医疗器械注册与备案管理办法》《体外诊断试剂注册与
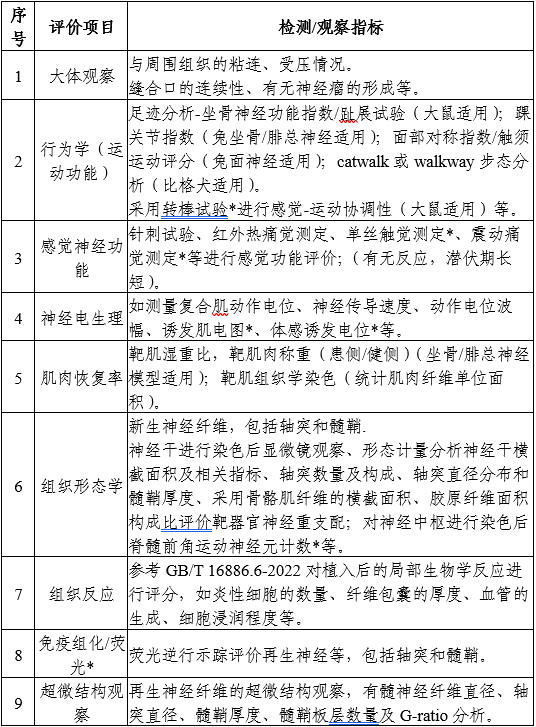
附件:神经修复材料产品技术审评要点(2025年第26号).doc 神经修复材料产品技术审评要点 本要点旨在指导注册申请人对神经修复材料产品注
附件:医疗器械临床评价等同性论证技术指导原则(2021年第73号).doc医疗器械临床评价等同性论证技术指导原则一、前言对于需要进行临床评价的第二类、第三类医疗器械,若通过等同器械的临床数据进行临床评价,需要进行等同性论证。等同性论证是指将适用范围相同的申报产品与对比器械在技术特征和生物学特性方面进行比对,证明二者基本等同的过程。基本等同包括两种情形:(一)申报产品与对比器械具有相同的适用范围、技
国家药监局关于发布免于临床试验的体外诊断试剂临床评价技术指导原则的通告(2021年第74号)发布时间:2021-09-24为指导体外诊断试剂的临床评价工作,根据
六年
医疗器械服务经验
联系思途,免费获得专属《落地解决方案》及报价
咨询相关问题或咨询报价,可以直接与我们联系
思途CRO——医疗器械注册临床第三方平台
北京市 重庆市 河南省 安徽省 天津市 上海市 河北省 陕西省 山西省 内蒙古 辽宁省 吉林省 黑龙江省 江苏省 浙江省 福建省 江西省 山东省 湖北省 广东省 广西 海南省 四川省 贵州省 云南省
微信公众号
随时随地了解行业动态
客服二维码
询价咨询流程
扫码添加微信客服
填写您的需求,我们将尽快与您对接
专业CRO咨询服务提供商
专注于临床试验、GMP体系建立等器械研发全流程服务,多城市分公司就近对接
我们将在1个工作日内与您联系,信息仅用于业务沟通,严格保密
 豫公网安备 41010202003160号